Pe scurt
Secvențierea ADN urmărește determinarea ordinii bazelor A, T, C și G dintr-un fragment sau dintr-un genom. O secvență poate fi comparată cu o referință pentru a identifica variante. Metodele diferă prin lungimea fragmentelor citite, precizie, volum de date și cost. Unele produc multe fragmente scurte care trebuie asamblate cu ajutorul calculatoarelor; altele citesc fragmente mai lungi. Calitatea probei și acoperirea regiunii analizate influențează ce variante pot fi detectate.
Secvențierea nu spune automat ce efect biologic are fiecare diferență găsită. Unele variante sunt comune și fără efect cunoscut, altele modifică o proteină sau expresia unei gene, iar unele au semnificație incertă. Într-un rezultat, separă observația — ordinea bazelor — de interpretarea clinică sau funcțională. Nu confunda secvențierea cu PCR: PCR amplifică o regiune, în timp ce secvențierea îi determină ordinea bazelor. Într-o schemă, urmărește proba, pregătirea fragmentelor, citirile, asamblarea/alinierea și analiza variantelor. Lecțiile Genomica, Amplificarea ADN prin PCR și Aplicații și bioetică în genetica umană explică utilizarea datelor și protecția lor.
În detaliu
Secvențierea Sanger folosește terminatori de catenă și este potrivită pentru fragmente țintite. Tehnologiile cu debit mare citesc simultan multe molecule, iar citirile sunt aliniate la un genom de referință sau asamblate de novo. Acoperirea insuficientă, erorile de citire și regiunile repetitive pot îngreuna detectarea variantelor. Validarea unei variante și clasificarea ei clinică sunt etape distincte.
Secvențierea stabilește ordinea bazelor A, T, G și C într-un fragment de ADN. O variantă observată se compară cu o secvență de referință, apoi se interpretează în contextul genei și al persoanei. De exemplu, identificarea unei schimbări de bază nu arată singură dacă proteina se modifică; trebuie analizat codonul și, uneori, exprimarea genei.
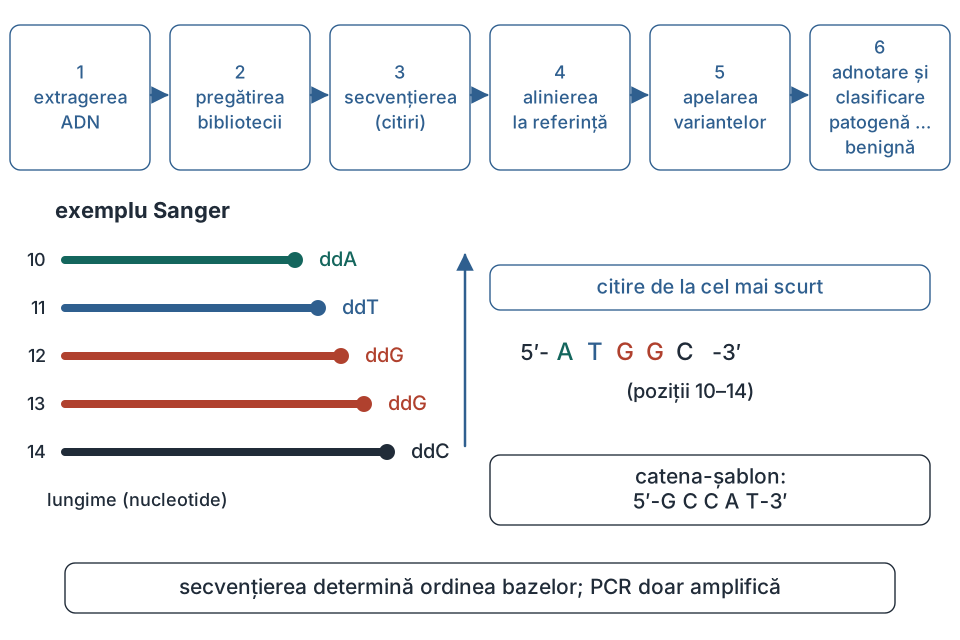
Metoda Sanger (1977) sintetizează o catenă nouă pe un șablon, în prezența unor nucleotide speciale, didezoxinucleotide (ddNTP), care nu au grupa -OH; când un ddNTP este incorporat, sinteza se oprește. Se obțin fragmente de toate lungimile posibile, fiecare terminat cu un ddNTP marcat fluorescent, iar electroforeza capilară le ordonează după lungime. În secvențierea cu debit mare (de tip Illumina) milioane de fragmente scurte, de aproximativ 150 de nucleotide, sunt citite simultan prin sinteză cu nucleotide marcate. Citirile se aliniază la un genom de referință sau se asamblează. Acoperirea (coverage) este numărul mediu de citiri care acoperă o poziție. Proiectul Genomul Uman (1990–2003) a determinat secvența de aproximativ 3 miliarde de perechi de baze. Variantele sunt clasificate în: patogene, probabil patogene, de semnificație incertă, probabil benigne și benigne.
Exemplu rezolvat 1: citirea unui rezultat Sanger. Fragmentele sintetizate, ordonate de la cel mai scurt la cel mai lung, se termină cu: lungimea 10 — ddA, 11 — ddT, 12 — ddG, 13 — ddG, 14 — ddC.
- Secvența catenei sintetizate se citește de la fragmentul cel mai scurt: -A T G G C- (poziții 10–14).
- Catena-șablon este complementară și antiparalelă: -T A C C G-, adică -GCCAT-.
- Concluzie: ordinea bazelor este citită din ordinea lungimii fragmentelor, nu din intensitatea benzilor.
Exemplu rezolvat 2: calculul acoperirii. Un laborator secvențiază un genom uman cu 600 de milioane de citiri de 150 de nucleotide fiecare.
- Cantitatea de date: nucleotide, adică 90 de miliarde.
- Acoperirea: , adică aproximativ 29×.
- Pentru acoperirea standard de 30× sunt necesare nucleotide. La acoperire mică, variantele heterozigote pot fi ratate, pentru că una dintre alele nu este citită suficient.
Pentru un rezultat clinic se parcurg etapele: extragerea ADN, pregătirea bibliotecii, secvențierea, alinierea citirilor la referință, apelarea variantelor, adnotarea (pe ce genă și ce codon au efect) și clasificarea după dovezi (frecvența în populație, predicția efectului, date din familie). Exemple: o variantă care schimbă un codon de aminoacid în codon stop (nonsens) are efect probabil sever, în timp ce una care schimbă un codon în altul pentru același aminoacid (sinonimă) are, de regulă, efect neglijabil asupra proteinei.
Greșeli frecvente
- Greșit: Secvențierea și PCR sunt aceeași tehnică.Corect: PCR amplifică ADN, iar secvențierea determină ordinea bazelor.
- Greșit: Orice variantă detectată este patogenă.Corect: Efectul unei variante trebuie interpretat cu dovezi suplimentare.
- Greșit: O acoperire de 30× înseamnă că fiecare bază a genomului este citită exact de 30 de ori.Corect: Este o medie; unele poziții sunt citite de mai multe ori, altele de mai puține.
Testează-te pe această lecție
Lecția o citești aici, fără cont. Testele pe lecții și capitole sunt în cont, cu grile originale Didaxis și explicația fiecăreia: gratuit 10 grile pe zi, fără limită cu Premium, 49 de lei pe lună pentru fiecare copil.
Înainte și după
Surse și referințe
- OpenStax, Biology 2e, §17.3 «Whole-Genome Sequencing» (openstax.org)
- OMEC 4106/2026 (M. Of. 598 bis/22.VII.2026), programa Biologie XI–XII, XII, curriculum de specialitate 3 ore, p. 1068: „Amplificarea ADN in vitro. Electroforeza acizilor nucleici. Secvențierea ADN. Enzime de restricție. Editarea genelor – sistemul CRISPR-Cas”; rocnee.eu
Desene: Redactare proprie (desen original)